
Das Bundesinstitut für Arzneimittel und Medizinprodukte (BfArM) hat ein Stufenplanverfahren (Stufe II) zu Escitalopram-haltigen Arzneimitteln eingeleitet und bezieht sich dabei auf den Bewertungsbericht der Pharmakoviglianz-Arbeitsgruppe der EMA vom Dezember 2011 und den Rote-Hand-Brief zu Cipralex® vom 13.12.2011.
Die Pharmakovigilanz-Arbeitsgruppe der EMA und das BfArM halten es für
erforderlich, Fach- und Gebrauchsinformationen Escitalopram-haltiger
Arzneimittel wegen einer dosisabhängingen Verlängerung der QT-Zeit zu ändern und zu ergänzen.
Quelle:
BfArM, 14. Februar 2012
Dienstag, 14. Februar 2012


Boceprevir kann mit HIV-Medikation interagieren
Die Food and Drug Administration (FDA) und die EMA weisen darauf hin, dass es bei der gleichzeitigen Behandlung mit Boceprevir (Victrelis) und Ritonavir-geboosterten Proteasehemmern (Atazanavir, Lopinavir, Darunavir) zu Wechselwirkungen kommen kann, die die Wirksamkeit der Medikamente verringern.
Ein Interaktionsstudie zeigte,dass bei gleichzeitiger Einnahme von Boceprevir (Victrelis) in Kombination mit Atazanavir (Reyataz) oder Darunavir (Prezista) oder mit Kaletra (Lopinavir/Ritonavir) die Serumspiegel der HIV-Medikamente und von Boceprevir verringert waren. Hinweise auf diese Interaktion werden in die Fachinformation von Boceprevir aufgenommen.
In der EU werden Ärzte und Apotheker in den nächsten Tagen über die weiteren Empfehlungen des Ausschuss für Humanarzneimittel (CHMP) informiert werden.
Quellen:
FDA-Sicherheitsinformation vom 9. Februar 2012
Pressemitteilung der EMA vom 16. Februar 2012
Rote-Hand-Brief vom 23.Februar 2012
Ein Interaktionsstudie zeigte,dass bei gleichzeitiger Einnahme von Boceprevir (Victrelis) in Kombination mit Atazanavir (Reyataz) oder Darunavir (Prezista) oder mit Kaletra (Lopinavir/Ritonavir) die Serumspiegel der HIV-Medikamente und von Boceprevir verringert waren. Hinweise auf diese Interaktion werden in die Fachinformation von Boceprevir aufgenommen.
In der EU werden Ärzte und Apotheker in den nächsten Tagen über die weiteren Empfehlungen des Ausschuss für Humanarzneimittel (CHMP) informiert werden.
Quellen:
FDA-Sicherheitsinformation vom 9. Februar 2012
Pressemitteilung der EMA vom 16. Februar 2012
Rote-Hand-Brief vom 23.Februar 2012
Mittwoch, 8. Februar 2012
Protonenpumpenhemmer: erhöhtes Risiko von Clostridium-assoziierter Diarrhö
Die Food and Drug Administration (FDA) weist darauf hin, dass die Anwendung von Protonenpumpenhemmern (PPIs) mit einem erhöhten Risiko für eine Clostridium-difficile-assoziierte Diarrhö (CDAD) einhergehen kann.
Patienten, die PPIs einnehmen, sollte bei anhaltendem Durchfall an eine CDAD gedacht werden. Die FDA prüft derzeit, ob das Risiko für eine CDAD bei Einnahme von H2-Blockern ebenfalls erhöht ist.
Quelle:
FDA Sicherheitshinweis vom 8. Februar 2012
Patienten, die PPIs einnehmen, sollte bei anhaltendem Durchfall an eine CDAD gedacht werden. Die FDA prüft derzeit, ob das Risiko für eine CDAD bei Einnahme von H2-Blockern ebenfalls erhöht ist.
Quelle:
FDA Sicherheitshinweis vom 8. Februar 2012
Donnerstag, 2. Februar 2012
Exenatid mit verzögerter Freisetzung von der FDA zugelassen
Die Food and Drug Administration (FDA) hat Exenatid mit verzögerter Freisetzung (Bydureon, Lilly) am 27. Januar 2012 zugelassen.
Bydureon wurde bereits im Juli 2011 von der EMA für die Behandlung von erwachsenen Patienten mit Diabetes mellitus Typ 2 in Kombination mit
• Metformin
• Sulfonylharnstoff
• Thiazolidindionen
• Metformin und Sulfonylharnstoff
• Metformin und Thiazolidindionen
zugelassen, bei denen mit der maximal verträglichen Dosis dieser oralen Therapien
eine angemessene Blutzuckerkontrolle nicht erreicht werden konnte.
Die empfohlene Dosis beträgt 2 mg Exenatid einmal wöchentlich.
Quellen:
FDA-Label
EMA-Epar
Bydureon wurde bereits im Juli 2011 von der EMA für die Behandlung von erwachsenen Patienten mit Diabetes mellitus Typ 2 in Kombination mit
• Metformin
• Sulfonylharnstoff
• Thiazolidindionen
• Metformin und Sulfonylharnstoff
• Metformin und Thiazolidindionen
zugelassen, bei denen mit der maximal verträglichen Dosis dieser oralen Therapien
eine angemessene Blutzuckerkontrolle nicht erreicht werden konnte.
Die empfohlene Dosis beträgt 2 mg Exenatid einmal wöchentlich.
Quellen:
FDA-Label
EMA-Epar
Mittwoch, 1. Februar 2012
Ivacaftor von der FDA bei zystischer Fibrose zugelassen
Die Food and Drug Administration (FDA) hat Ivacaftor (Kalydeco, Vertex) für die Behandlung einer speziellen Form der zystischen Fibrose zugelassen.
Ivacaftor (Kalydeco, Vertex) ist für die Behandlung von Patienten ab 6 Jahren mit zystischer Fibrose zugelassen, die eine spezifische G551D-Mutation im Cystic Fibrosis Transmembrane Regulator (CFTR)-Gen aufweisen.

Ivacaftor soll die CFTR-Kanäle auf der Zelloberfläche länger offen halten, um den Transport der Chloridionen durch die Zellmembran bei Menschen mit Durchlassmutationen zu verbessern. Eine Mukoviszidose wird durch fehlerhafte oder fehlende CFTR-Proteine (Cystic Fibrosis Transmembrane Conductance Regulator) aufgrund von Mutationen des CFTR-Gens hervorgerufen. Fehlen CFTR-Proteine kommt es zu einem gestörten Salz- und Wassertransport durch Zellmembranen u. a. in der Lunge. Dies führt zur Ansammlung von unnormal zähem, klebrigem Schleim, der chronische Lungeninfektionen und eine fortschreitende Lungenschädigung hervorrufen kann. Bei Mukoviszidosepatienten mit einer Durchlassfunktionsstörung sind zwar CFTR-Proteine an der Zelloberfläche vorhanden, diese funktionieren jedoch nicht richtig. Die häufigste Form dieser Durchlassfunktionsstörung wird durch die G551D-Mutation verursacht. Etwa vier Prozent aller Mukoviszidosepatienten, d. h. rund 1.000 Menschen in Europa, sind vermutlich von dieser Mutation betroffen.
Quelle:
FDA-Pressemitteilung vom 31. Januar 2012
Ivacaftor (Kalydeco, Vertex) ist für die Behandlung von Patienten ab 6 Jahren mit zystischer Fibrose zugelassen, die eine spezifische G551D-Mutation im Cystic Fibrosis Transmembrane Regulator (CFTR)-Gen aufweisen.
Ivacaftor soll die CFTR-Kanäle auf der Zelloberfläche länger offen halten, um den Transport der Chloridionen durch die Zellmembran bei Menschen mit Durchlassmutationen zu verbessern. Eine Mukoviszidose wird durch fehlerhafte oder fehlende CFTR-Proteine (Cystic Fibrosis Transmembrane Conductance Regulator) aufgrund von Mutationen des CFTR-Gens hervorgerufen. Fehlen CFTR-Proteine kommt es zu einem gestörten Salz- und Wassertransport durch Zellmembranen u. a. in der Lunge. Dies führt zur Ansammlung von unnormal zähem, klebrigem Schleim, der chronische Lungeninfektionen und eine fortschreitende Lungenschädigung hervorrufen kann. Bei Mukoviszidosepatienten mit einer Durchlassfunktionsstörung sind zwar CFTR-Proteine an der Zelloberfläche vorhanden, diese funktionieren jedoch nicht richtig. Die häufigste Form dieser Durchlassfunktionsstörung wird durch die G551D-Mutation verursacht. Etwa vier Prozent aller Mukoviszidosepatienten, d. h. rund 1.000 Menschen in Europa, sind vermutlich von dieser Mutation betroffen.
Quelle:
FDA-Pressemitteilung vom 31. Januar 2012
Dienstag, 31. Januar 2012
Rückgrat oder Rückrad?

Sind Calcineurin-Inhibitoren nun ein Rückschritt oder ein Fortschritt. Der Unterschied zwischen -rad und -grat spielt wohl keine Rolle mehr :-). Auch die Schreibweise von Immunsupppresion ist nicht wirklich überzeugend - hat der Verfasser deshalb ein (?) eingefügt?
Vismodegib von der FDA für das fortgeschrittene Basalzellkarzinom zugelassen
Die Food and Drug Administration (FDA) hat Vismodegib (Erivedge, Roche) für die Behandlung von Patienten mit fortgeschrittenem Basalzellkarzinom zugelassen.
Vismodegib (Erivedge, Roche) ist ein oral applizierbarer Hedgehog-Pathway-Inhibitor. Durch den Hedgehog-Signalweg können Zellen auf äußere Signale reagieren. Er ist nach seinem Liganden Hedgehog bezeichnet, einem Signalprotein.
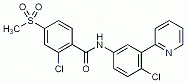 Die FDA hat Vismodegib-Kapseln zur
Behandlung von Erwachsenen mit Basalzellkarzinom (BCC) zugelassen, und zwar für Patienten, bei denen die metastasiert hat, nach einer Operation
erneut aufgetreten ist oder für Fälle, in denen eine Operation oder Strahlentherapie nicht möglich ist. Vismodegib wird
einmal täglich als Kapsel eingenommen.
Die FDA-Zulassung von Erivedge basiert auf den Resultaten der Studie ERIVANCE BCC (SHH4476g), eine internationale, einarmige, multizentrische, offene Phase-II-Studie mit zwei Kohorten, in die 104 Patienten mit fortgeschrittenem Basalzellkarzinom aufgenommen wurden. Mit Vismodegib wurde bei 43 % der Patienten (27/63) mit lokal fortgeschrittenem Basalzellkarzinom und 30 % der Patienten (10/33) mit metastasierendem Basalzellkarzinom ein objektives Ansprechen erreicht. Die mediane Ansprechdauer betrug 7,6 Monate.
Die häufigsten Nebenwirkungen sind Muskelkrämpfe, Haarausfall, veränderte Geschmacksempfindung oder Verlust des Geschmacksinns, Gewichtsverlust, Müdigkeit, Übelkeit, Durchfall, Appetitlosigkeit, Verstopfung, Erbrechen und Gelenkschmerzen. Weitere mögliche Nebenwirkungen sind Ausbleiben der Monatsblutungen bei Frauen, niedrige Natriumspiegel im Blut, niedrige Kaliumspiegel und ein unnormal hoher Blutspiegel von Harnstoff oder anderen stickstoffhaltigen Stoffen im Blut.
Quellen
Pressemitteilung der FDA vom 30. Januar 2012
Informationen der FDA
Vismodegib (Erivedge, Roche) ist ein oral applizierbarer Hedgehog-Pathway-Inhibitor. Durch den Hedgehog-Signalweg können Zellen auf äußere Signale reagieren. Er ist nach seinem Liganden Hedgehog bezeichnet, einem Signalprotein.
Die FDA-Zulassung von Erivedge basiert auf den Resultaten der Studie ERIVANCE BCC (SHH4476g), eine internationale, einarmige, multizentrische, offene Phase-II-Studie mit zwei Kohorten, in die 104 Patienten mit fortgeschrittenem Basalzellkarzinom aufgenommen wurden. Mit Vismodegib wurde bei 43 % der Patienten (27/63) mit lokal fortgeschrittenem Basalzellkarzinom und 30 % der Patienten (10/33) mit metastasierendem Basalzellkarzinom ein objektives Ansprechen erreicht. Die mediane Ansprechdauer betrug 7,6 Monate.
Die häufigsten Nebenwirkungen sind Muskelkrämpfe, Haarausfall, veränderte Geschmacksempfindung oder Verlust des Geschmacksinns, Gewichtsverlust, Müdigkeit, Übelkeit, Durchfall, Appetitlosigkeit, Verstopfung, Erbrechen und Gelenkschmerzen. Weitere mögliche Nebenwirkungen sind Ausbleiben der Monatsblutungen bei Frauen, niedrige Natriumspiegel im Blut, niedrige Kaliumspiegel und ein unnormal hoher Blutspiegel von Harnstoff oder anderen stickstoffhaltigen Stoffen im Blut.
Quellen
Pressemitteilung der FDA vom 30. Januar 2012
Informationen der FDA
Samstag, 28. Januar 2012
Axinitib von der FDA für Patienten mit RCC zugelassen
Die Food and Drug Administration (FDA) hat Axitinib (Inlyta, Pfizer) für die Behandlung von Patienten mit fortgeschrittenem Nierenzellkarzinom (RCC) nach Versagen einer vorherigen systemischen Therapie zugelassen.
Axitinib (Inlyta, Pfizer) ist ein Tyrosinkinasehemmer, der selektiv die VEGF-Rezeptoren 1, 2 und 3 hemmt.

Die Zulassung basiert vorwiegend auf einer internationalen, randomisierten, offenen Studie bei 723 Patienten mit fortgeschrittenem RCC nach Versagen einer vorherigen systemischen Therapie. Primärer Endpunkt der Studie war das progressionsfreie Überleben (PFS). 361 Patienten erhielten Axitinib 5 mg oral zweimal täglich, 362 Patients wurden mit Sorafenib 400 mg oral zweimal täglich bis zur Progression der Erkrankung oder inakzeptablen Toxizität behandelt. Alle Patienten hatten einen ECOG-Performancestatus von 0 oder 1 und waren zuvor mit Sunitinib, Temsirolimus, Bevacizumab oder Zytokinen behandelt worden. Ausgeschlossen waren Patienten mit unkontrolliertem Bluthochdruck. Das PFS war bei den Axitinib-Patienten signifikant besser als bei den Sorafenib-Patienten (HR=0,67; 95% KI: 0,54-0,81; p< 0,0001, Log-rank.Test). Das mediane PFS unter Axitinib lag bei 6,7 Monaten (95%-KI: 6,3 -8,6), unter Sorafenib bei 4,7 Monaten (95%-KI: 4,6-5,6). Häufigte (≥ 20 %) Nebenwirkungen unter Axitinib waren Diarrhö Hypertonie, Fatigue, verminderter Appetit, Übelkeit, Dysphonie, Hand-Fuß-Syndrom, Gewichtsabnahme, Erbrechen, Asthenie und Verstopfung. Weitere schwere Nebenwirkungen bei den Axitinib-Patienten waren hypertensive Krise, arterielle und venöse Thrombosen, Blutungen, gastrointestinale Perforation und Fistelbildung und reversibles Leukenzephalopathie-Syndrom.
Quelle:
FDA Pressemitteilung vom 27. Januar 2012
und
FDA Drug Approvals Axitinib
Axitinib (Inlyta, Pfizer) ist ein Tyrosinkinasehemmer, der selektiv die VEGF-Rezeptoren 1, 2 und 3 hemmt.
Die Zulassung basiert vorwiegend auf einer internationalen, randomisierten, offenen Studie bei 723 Patienten mit fortgeschrittenem RCC nach Versagen einer vorherigen systemischen Therapie. Primärer Endpunkt der Studie war das progressionsfreie Überleben (PFS). 361 Patienten erhielten Axitinib 5 mg oral zweimal täglich, 362 Patients wurden mit Sorafenib 400 mg oral zweimal täglich bis zur Progression der Erkrankung oder inakzeptablen Toxizität behandelt. Alle Patienten hatten einen ECOG-Performancestatus von 0 oder 1 und waren zuvor mit Sunitinib, Temsirolimus, Bevacizumab oder Zytokinen behandelt worden. Ausgeschlossen waren Patienten mit unkontrolliertem Bluthochdruck. Das PFS war bei den Axitinib-Patienten signifikant besser als bei den Sorafenib-Patienten (HR=0,67; 95% KI: 0,54-0,81; p< 0,0001, Log-rank.Test). Das mediane PFS unter Axitinib lag bei 6,7 Monaten (95%-KI: 6,3 -8,6), unter Sorafenib bei 4,7 Monaten (95%-KI: 4,6-5,6). Häufigte (≥ 20 %) Nebenwirkungen unter Axitinib waren Diarrhö Hypertonie, Fatigue, verminderter Appetit, Übelkeit, Dysphonie, Hand-Fuß-Syndrom, Gewichtsabnahme, Erbrechen, Asthenie und Verstopfung. Weitere schwere Nebenwirkungen bei den Axitinib-Patienten waren hypertensive Krise, arterielle und venöse Thrombosen, Blutungen, gastrointestinale Perforation und Fistelbildung und reversibles Leukenzephalopathie-Syndrom.
Quelle:
FDA Pressemitteilung vom 27. Januar 2012
und
FDA Drug Approvals Axitinib
Donnerstag, 26. Januar 2012
Fingolimod: Rote-Hand-Brief zur strengeren kardiovaskulären Überwachung
Der Hersteller hat einen Rote-Hand-Brief zur strengeren
kardiovaskulären Überwachung bei Beginn einer Therapie mit Fingolimod (Gilenya®) verschickt.
In der aktuellen Fachinformation wird bereits darüber informiert, dass Fingolimod nach der ersten Dosis eine vorübergehende Bradykardie verursachen und möglicherweise einen AV-Block auslösen kann. Der Hersteller weist nun in einem Rote-Hand-Brief darauf hin, dass innerhalb der ersten 6 Stunden nach Behandlungsbeginn mit Fingolimod eine intensivere Überwachung der kardiovaskulären Funktionen erforderlich ist und ggf. noch länger weitergeführt werden sollte. Die Überwachung umfasst folgende Maßnahmen:
Quelle
AkdÄ Drug Safety Mail vom 26. Januar 2012
In der aktuellen Fachinformation wird bereits darüber informiert, dass Fingolimod nach der ersten Dosis eine vorübergehende Bradykardie verursachen und möglicherweise einen AV-Block auslösen kann. Der Hersteller weist nun in einem Rote-Hand-Brief darauf hin, dass innerhalb der ersten 6 Stunden nach Behandlungsbeginn mit Fingolimod eine intensivere Überwachung der kardiovaskulären Funktionen erforderlich ist und ggf. noch länger weitergeführt werden sollte. Die Überwachung umfasst folgende Maßnahmen:
- 12-Kanal-EKG vor der Erstgabe und 6 Stunden nach der ersten Dosis
- Kontinuierliche 6-stündige EKG-Überwachung
- Stündliche Messungen von Blutdruck und Herzfrequenz
Quelle
AkdÄ Drug Safety Mail vom 26. Januar 2012
Montag, 23. Januar 2012
Natalizumab: JCV-Antikörper Risikofaktor für PML
Die Food and Drug Administration (FDA) weist darauf hin, dass MS-Patienten, die positiv auf JC-Virusantikörper getestet wurden, ein erhöhtes Risiko für eine progressive multifokale Leukenzephalopathie (PML) haben.
Natalizumab (Tysabri, Biogen) ist ein Immunmodulator, der bei Patienten mit Multipler Sklerose und mit Morbus Crohn eingesetzt wird. Die PML ist eine gefürchtete Nebenwirkung der Substanz. Insbesondere bei Patienten mit positivem JCV-Test und/oder weiteren Risikofaktoren für eine PMLsollten Nutzen und Risiken sehr sorgfältig abgewogen werden. Patienten die drei bekannte Risikofaktoren aufweisen, haben ein Risiko von 11/1.000 Anwender.
Quelle:
FDA-Sicherheitsinformation vom 20. Januar 2012
Natalizumab (Tysabri, Biogen) ist ein Immunmodulator, der bei Patienten mit Multipler Sklerose und mit Morbus Crohn eingesetzt wird. Die PML ist eine gefürchtete Nebenwirkung der Substanz. Insbesondere bei Patienten mit positivem JCV-Test und/oder weiteren Risikofaktoren für eine PMLsollten Nutzen und Risiken sehr sorgfältig abgewogen werden. Patienten die drei bekannte Risikofaktoren aufweisen, haben ein Risiko von 11/1.000 Anwender.
Quelle:
FDA-Sicherheitsinformation vom 20. Januar 2012
Abonnieren
Posts (Atom)

 Posts


