
Der Hersteller von Brivudin (Zostex) hat einen Rote-Hand-Brief zu potenziell tödlichen Wechselwirkungen zwischen Brivudin und 5-Fluoropyrimidinen verschickt.
Die AkdÄ hat 2006 in einer Bekanntgabe im Deutschen Ärzteblatt auf potenziell tödlich verlaufende Wechselwirkungen zwischen Brivudin (Zostex®) und 5-Fluoropyrimidinen hingewiesen. Brivudin hemmt irreversibel die Dihydropyrimidin-Dehydrogenase (DPD). Dieses Enzym reguliert den Metabolismus von natürlichen Nukleosiden und von Pyrimidin-Derivaten wie 5-FU. Die Hemmung der DPD führt zur Akkumulation und verstärkten Toxizität von 5-FU.
Der Hersteller von Zostex® informiert jetzt in einem Rote-Hand-Brief über die wichtige Kontraindikation und Vorsichtsmaßnahmen: Brivudin darf nicht zusammen mit 5-Fluoropyrimidin-haltigen Arzneimitteln angewendet werden. Hierzu gehören z. B. 5-FU, dessen Prodrugs Capecitabin, Floxuridin und Tegafur sowie Flucytosin einschließlich topischer Zubereitungen oder Kombinationsprodukten mit diesen Wirkstoffen. Eine Therapie mit 5-Fluoropyrimidinen darf frühestens vier Wochen nach der letzten Anwendung von Brivudin begonnen werden (zusätzliche Vorsichtsmaßnahme: Bestimmung der DPD-Emzymaktivität). Bei einer versehentlichen Gabe von 5-Fluoropyrimidinen an mit Brivudin behandelte Patienten müssen beide Arzneimittel sofort abgesetzt und Maßnahmen zur Reduzierung der 5-Fluoropyrimidin-Toxizität ergriffen werden: stationäre Aufnahme, Verhütung von systemischen Infektionen und einer Dehydratation, Gabe von Uridin.
Quelle:
AkdÄ Drug Safety Mail vom 4. September 2012
Dienstag, 4. September 2012


Denosumab: Rote-Hand-Brief wegen Hypokalzämie mit Todesfolge
Der Hersteller von Denosumab (Xgeva) informiert in einem Rote-Hand-Brief über schwere Fälle von Hypokalzämie mit teilweise tödlichem Ausgang und gibt Empfehlungen zur Minimierung des Risikos.
Eine Hypokalzämie kann zu jedem Zeitpunkt während der Behandlung mit Denosumab auftreten. Anzeichen und Symptome umfassen eine Veränderung des mentalen Status, Tetanie, Krampfanfälle sowie eine Verlängerung des QTc-Intervalls. Vor Behandlung mit Denosumab muss eine bereits bestehende Hypokalzämie korrigiert werden. Alle Patienten müssen ergänzend Kalzium und Vitamin D erhalten – außer bei bestehender Hyperkalzämie. Bei Auftreten einer Hypokalzämie ist möglicherweise eine zusätzliche Kalziumgabe erforderlich. Bei schwerer Nierenfunktionsstörung (Kreatinin-Clearance < 30 ml/min) oder bei dialysepflichtigen Patienten besteht ein höheres Risiko, eine Hypokalzämie zu entwickeln.
Quelle:
AkDÄ Drug Safety Mail vom 4. September 2012
Eine Hypokalzämie kann zu jedem Zeitpunkt während der Behandlung mit Denosumab auftreten. Anzeichen und Symptome umfassen eine Veränderung des mentalen Status, Tetanie, Krampfanfälle sowie eine Verlängerung des QTc-Intervalls. Vor Behandlung mit Denosumab muss eine bereits bestehende Hypokalzämie korrigiert werden. Alle Patienten müssen ergänzend Kalzium und Vitamin D erhalten – außer bei bestehender Hyperkalzämie. Bei Auftreten einer Hypokalzämie ist möglicherweise eine zusätzliche Kalziumgabe erforderlich. Bei schwerer Nierenfunktionsstörung (Kreatinin-Clearance < 30 ml/min) oder bei dialysepflichtigen Patienten besteht ein höheres Risiko, eine Hypokalzämie zu entwickeln.
Quelle:
AkDÄ Drug Safety Mail vom 4. September 2012
Levofloxacin: Rote-Hand-Brief wegen schwerwiegenden Nebenwirkungen
Der Hersteller von Levofloxacin (Tavanic) hat einen Rote-Hand-Brief zu Indikationseinschränkungen, neuen schwerwiegenden Nebenwirkungen und Vorsichtsmaßnahmen bei der Anwendung von Levofloxacin Filmtabletten und Infusionslösung verschickt.
Der Ausschuss für Humanarzneimittel (CHMP) der Europäischen Arzneimittel-Agentur (EMA) kam nach Abschluss eines Verfahrens zur Harmonisierung der nationalen Produktinformationen zu dem Ergebnis, dass bestimmte Anwendungsgebiete von Levofloxacin spezifiziert bzw. eingeschränkt werden müssen. Nach Auswertung sicherheitsrelevanter Daten wurden darüber hinaus die Aufnahme neuer schwerwiegender Nebenwirkungen einschließlich entsprechender Warnhinweise beschlossen und die Produkt- und Fachinformationen aktualisiert.
Einschränkung folgender Indikationen von Levofloxacin (sollte nur angewendet werden, wenn Antibiotika,
die üblicherweise zur Initialbehandlung eingesetzt werden, nicht indiziert sind):
- akute bakterielle Sinusitis,
- akute Exazerbation einer chronischen Bronchitis,
- ambulant erworbene Pneumonie,
- komplizierte Haut- und Weichteilinfektionen.
• Neue schwerwiegende Nebenwirkungen:
- hypoglykämisches Koma,
- ventrikuläre Arrhythmie und Torsade de pointes, ventrikuläre Tachykardie, die zum Herzstillstand
führen kann,
- tödliche Fälle von akutem Leberversagen,
- benigne intrakranielle Hypertonie,
- vorübergehender Sehverlust,
- Pankreatitis,
- Verschlimmerung der Symptome einer bestehenden Myasthenia gravis,
- Bänder- und Muskelrisse,
- Hörverlust.
• Ergänzende Warnhinweise zur Überwachung von Patienten und zur Vermeidung oder Minderung von
einigen zuvor genannten Nebenwirkungen.
Quelle:
AkdÄ Drug Safety Mail vom 3. September 2012
Der Ausschuss für Humanarzneimittel (CHMP) der Europäischen Arzneimittel-Agentur (EMA) kam nach Abschluss eines Verfahrens zur Harmonisierung der nationalen Produktinformationen zu dem Ergebnis, dass bestimmte Anwendungsgebiete von Levofloxacin spezifiziert bzw. eingeschränkt werden müssen. Nach Auswertung sicherheitsrelevanter Daten wurden darüber hinaus die Aufnahme neuer schwerwiegender Nebenwirkungen einschließlich entsprechender Warnhinweise beschlossen und die Produkt- und Fachinformationen aktualisiert.
Einschränkung folgender Indikationen von Levofloxacin (sollte nur angewendet werden, wenn Antibiotika,
die üblicherweise zur Initialbehandlung eingesetzt werden, nicht indiziert sind):
- akute bakterielle Sinusitis,
- akute Exazerbation einer chronischen Bronchitis,
- ambulant erworbene Pneumonie,
- komplizierte Haut- und Weichteilinfektionen.
• Neue schwerwiegende Nebenwirkungen:
- hypoglykämisches Koma,
- ventrikuläre Arrhythmie und Torsade de pointes, ventrikuläre Tachykardie, die zum Herzstillstand
führen kann,
- tödliche Fälle von akutem Leberversagen,
- benigne intrakranielle Hypertonie,
- vorübergehender Sehverlust,
- Pankreatitis,
- Verschlimmerung der Symptome einer bestehenden Myasthenia gravis,
- Bänder- und Muskelrisse,
- Hörverlust.
• Ergänzende Warnhinweise zur Überwachung von Patienten und zur Vermeidung oder Minderung von
einigen zuvor genannten Nebenwirkungen.
Quelle:
AkdÄ Drug Safety Mail vom 3. September 2012
Domperidon: ventrikuläre Arrhythmien und plötzlicher Herztod
Neuere Studien zeigen, dass die Einnahme des Prokinetikums Domperidon (Motilium) mit einem gering (etwa 1,5-fach) erhöhten Risiko für schwerwiegende ventrikuläre Herzrhythmusstörungen und plötzlichen Herztod assoziiert ist.
Domperidon sollte in der niedrigsten wirksamen Dosis (möglichst nicht über 30 mg täglich) und nicht gleichzeitig mit Medikamenten verordnet werden, die ebenfalls zu einer QT-Verlängerung führen. Besondere Indikationsstellung ist erforderlich bei Patienten mit vorbestehender Verlängerungen der QT-Zeit, bei Elektrolytstörungen, bei vorbestehenden Herzerkrankungen oder Einnahme von kardialen Medikamenten, bei Patienten älter als 60 Jahre und bei der Notwendigkeit der Verordnung von mehr als 30 mg Domperidon pro Tag.
Quelle:
UAW-News International, AkdÄ Drug Safety Mail vom 3. September 2012
Domperidon sollte in der niedrigsten wirksamen Dosis (möglichst nicht über 30 mg täglich) und nicht gleichzeitig mit Medikamenten verordnet werden, die ebenfalls zu einer QT-Verlängerung führen. Besondere Indikationsstellung ist erforderlich bei Patienten mit vorbestehender Verlängerungen der QT-Zeit, bei Elektrolytstörungen, bei vorbestehenden Herzerkrankungen oder Einnahme von kardialen Medikamenten, bei Patienten älter als 60 Jahre und bei der Notwendigkeit der Verordnung von mehr als 30 mg Domperidon pro Tag.
Quelle:
UAW-News International, AkdÄ Drug Safety Mail vom 3. September 2012
Sonntag, 2. September 2012
Ceftarolinfosamil von der Europäischen Kommission zugelassen
Die EU-Kommission hat Ceftarolinfosamil (Zinforo, AstraZeneca) für die Behandlung von Patienten mit komplizierten Haut- und Weichgewebeinfektionen und ambulant erworbenen Atemwegsinfektionen zugelassen.
Ceftarolinfosamil (Zinforo, AstraZeneca) ist ein Cephalosporin das durch Plasma-Phosphatasen schnell in die Wirkform Ceftarolin überführt wird.
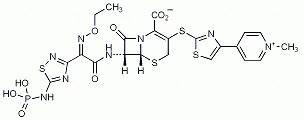
Es bindet an PBP2a und ist damit gegen MRSA und Methicillin-resistente Staphylococcus epidermidis (MRSE) sowie Penicillin-resistente Streptokokken und Vancomycin-resistente Enterokokken wirksam. Das breite Aktivitätsspektrum beinhaltet auch gramnegative Erreger, aber keine ESBL-bildenden Enterobacteriaceae und nur bedingt Anaerobier. Häufigste Nebenwirkungen in den Studien waren ein positiver Coombs-Test, Hautauschlag, Pruritus, Kopfschmerzen, Benommenheit, Phlebitis, Diarrhö, Nausea, Erbrechen, Bauchschmerzen, erhöhte Transaminasen, Pyrexie und Reaktionen an der Infusionsstelle.
Quelle:
Biospace vom 28. August 2012
Ceftarolinfosamil (Zinforo, AstraZeneca) ist ein Cephalosporin das durch Plasma-Phosphatasen schnell in die Wirkform Ceftarolin überführt wird.
Es bindet an PBP2a und ist damit gegen MRSA und Methicillin-resistente Staphylococcus epidermidis (MRSE) sowie Penicillin-resistente Streptokokken und Vancomycin-resistente Enterokokken wirksam. Das breite Aktivitätsspektrum beinhaltet auch gramnegative Erreger, aber keine ESBL-bildenden Enterobacteriaceae und nur bedingt Anaerobier. Häufigste Nebenwirkungen in den Studien waren ein positiver Coombs-Test, Hautauschlag, Pruritus, Kopfschmerzen, Benommenheit, Phlebitis, Diarrhö, Nausea, Erbrechen, Bauchschmerzen, erhöhte Transaminasen, Pyrexie und Reaktionen an der Infusionsstelle.
Biospace vom 28. August 2012
Ruxolitinib von der EU-Kommission zugelassen
Die EU-Kommission hat den JAK-Hemmer Ruxolitinib (Jakavi, Novartis) für die Behandlung von Patienten mit Myelofibrose zugelassen.
Ruxolitinib (Jakavi, Novartis) ist ein Proteinkinase-Inhibitor (JAK-Hemmer), der Janus-assoziierte Kinasen (JAK) hemmt. JAKs sind an der Signalübertragung von Zytokinen und Wachstumsfaktoren beteiligt, die für die Hämatopoese und Immunfunktionen wichtig sind.

Ruxolitinib ist zugelassen zur Behandlung von Erwachsenen mit primärer Myelofibrose (chronisch idiopathischer Myelofibrose), Post-Polycythaemia-vera-Myelofibrose oder Post-essentieller-Thrombozythämie-Myelofibrose.
Es führt zu einer Verkleinerung der Milz und wirkt auf weitere Symptome der Myelofibrose. Häufigste Nebenwirkungen sind Thrombozytopenie, Anämie und Blutungen.
In den USA ist Ruxolitinib als Jakafi seit November 2011 für diese Indikation zugelassen.
Quelle
Biospace vom 28. August 2012
Ruxolitinib (Jakavi, Novartis) ist ein Proteinkinase-Inhibitor (JAK-Hemmer), der Janus-assoziierte Kinasen (JAK) hemmt. JAKs sind an der Signalübertragung von Zytokinen und Wachstumsfaktoren beteiligt, die für die Hämatopoese und Immunfunktionen wichtig sind.
Ruxolitinib ist zugelassen zur Behandlung von Erwachsenen mit primärer Myelofibrose (chronisch idiopathischer Myelofibrose), Post-Polycythaemia-vera-Myelofibrose oder Post-essentieller-Thrombozythämie-Myelofibrose.
Es führt zu einer Verkleinerung der Milz und wirkt auf weitere Symptome der Myelofibrose. Häufigste Nebenwirkungen sind Thrombozytopenie, Anämie und Blutungen.
In den USA ist Ruxolitinib als Jakafi seit November 2011 für diese Indikation zugelassen.
Quelle
Biospace vom 28. August 2012
Enzalutamid von der FDA bei Prostatakarzinom zugelassen
Die Food and Drug Administration (FDA) hat Enzalutamid (Xtandi, Astellas) für die Behandlung von Männern mit Prostatakarzinom im fortgeschrittenen Stadium zugelassen.
Enzalutamid (Xtandi, Astellas) ist ein Androgenrezeptorantagonist, der mit einer etwa fünffach höheren Affinität an den Androgenrezeptor bindet als Bicalutamid.

Es wurde von der FDA beschleunigt zugelassen für die Behandlung von Männern mit metastasiertem, Kastrations-resistentem, progredientem oder rezidiviertem Prostatakarzinom, die mit Docetaxel vorbehandelt wurden.
Sicherheit und Wirksamkeit wurden in einer Studie mit 1.199 Patienten untersucht, die zuvor mit Docetaxel behandelt worden waren. Das mediane Gesamtüberleben der Patienten mit Enzalutamid betrug 18,4 Monate im Vergleich zu 13,6 Monaten der Patienten unter Plazebo.
Häufigste Nebenwirkungen waren Schwäche oder Fatigue, Rückenschmerzen, Diarrhö, Gelenkschmerzen, Hitzewallungen, Gelenkschwellungen, muskuloskeletale Schmerzen, Kopfschmerzen, Infektionen der oberen und unteren Atemwege, Benommenheit, Rückenmarkskompression und Cauda-equina-Syndrom, Schlafstörungen, Blut im Urin, Angst und Bluthochdruck.
Quelle:
Pressemitteilung der FDA vom 31. August 2012
Enzalutamid (Xtandi, Astellas) ist ein Androgenrezeptorantagonist, der mit einer etwa fünffach höheren Affinität an den Androgenrezeptor bindet als Bicalutamid.
Es wurde von der FDA beschleunigt zugelassen für die Behandlung von Männern mit metastasiertem, Kastrations-resistentem, progredientem oder rezidiviertem Prostatakarzinom, die mit Docetaxel vorbehandelt wurden.
Sicherheit und Wirksamkeit wurden in einer Studie mit 1.199 Patienten untersucht, die zuvor mit Docetaxel behandelt worden waren. Das mediane Gesamtüberleben der Patienten mit Enzalutamid betrug 18,4 Monate im Vergleich zu 13,6 Monaten der Patienten unter Plazebo.
Häufigste Nebenwirkungen waren Schwäche oder Fatigue, Rückenschmerzen, Diarrhö, Gelenkschmerzen, Hitzewallungen, Gelenkschwellungen, muskuloskeletale Schmerzen, Kopfschmerzen, Infektionen der oberen und unteren Atemwege, Benommenheit, Rückenmarkskompression und Cauda-equina-Syndrom, Schlafstörungen, Blut im Urin, Angst und Bluthochdruck.
Quelle:
Pressemitteilung der FDA vom 31. August 2012
Linaclotid von der FDA bei chronischer Obstipation zugelassen
Die Food and Drug Administration (FDA) hat Linaclotid (Linzess, Ironwood, Forest) für die Behandlung von Patienten mit chronischer idiopathischer Obstipation und mit Reizdarmsyndrom mit Obstipation zugelassen.
Linaclotid (Linzess, Ironwood, Forest) ist ein oral applizierbares Peptid aus 14 Aminosäuren, das als Agonist des Guanylat-C-Rezeptors fungiert, der auf der lumenseitigen Darmoberfläche vorkommt.

Linaclotid wird kaum resorbiert, es wirkt nach Einnahme direkt an den lumenseitigen Rezeptoren. Die Erhöhung der intrazellulären cGMP-Konzentration stimuliert die Sekretion von Chlorid und Hydrogencarbonat in das Darmlumen, vor allem durch Aktivierung des CFTR-Ionenkanals (Cystic fibrosis transmembrane conductance regulator). Dies führt im Darm zu einem erhöhten Flüssigkeitsvolumen und einer Beschleunigung des Transits. In Tiermodellen beschleunigte Linaclotid den gastrointestinalen Transit und verringerte intestinale Schmerzen. In klinischen Studien veränderte Linaclotid die Stuhlkonsistenz und erhöhte die Stuhlfrequenz.
Quellen:
Pressemitteilung der FDA vom 30. August 2012
Amerikanische Gebrauchsinformation von Linzess
Linaclotid (Linzess, Ironwood, Forest) ist ein oral applizierbares Peptid aus 14 Aminosäuren, das als Agonist des Guanylat-C-Rezeptors fungiert, der auf der lumenseitigen Darmoberfläche vorkommt.

Quellen:
Pressemitteilung der FDA vom 30. August 2012
Amerikanische Gebrauchsinformation von Linzess
Sildenafil: FDA warnt vor Einsatz bei Kindern
Die Food and Drug Administration (FDA) warnt vor dem Einsatz von Sildenafil (Revatio) zur Behandlung der pulmonalen Hypertonie (PAH) bei Kindern. Der PDE-Hemmer ist nur bei Erwachsenen zugelassen.
Sildenafil (Revatio, Pfizer) ist für die Behandlung von Kindern mit PAH nicht zugelassen und von der Offl-Label-Anwendung rät die FDA aufgrund klinischer Daten ab, nach denen bei Einnahme hoher Dosen durch Kinder das Mortalitätsrisiko im Vergleich zur Anwendung niedriger Dosen erhöht wird.
Quelle:
FDA Drug Safety Communication vom 30. August 2012
Sildenafil (Revatio, Pfizer) ist für die Behandlung von Kindern mit PAH nicht zugelassen und von der Offl-Label-Anwendung rät die FDA aufgrund klinischer Daten ab, nach denen bei Einnahme hoher Dosen durch Kinder das Mortalitätsrisiko im Vergleich zur Anwendung niedriger Dosen erhöht wird.
Quelle:
FDA Drug Safety Communication vom 30. August 2012
Donnerstag, 30. August 2012
Everolimus: spezielle Zubereitung für Kinder mit Hirntumoren von der FDA zugelassen
Die Food and Drug Administration (FDA) hat den mTOR-Hemmer Everolimus als Afinitor Disperz in Form kleiner und leicht auflösbarer Tabletten für die Behandlung von Kindern ab 1 Jahr zugelassen, die an tuberöses Sklerose assoziiert mit subependymalem Riesenzellastrozytom (TSC SEGA) erkrankt sind. Bislang war Everolimus für Kinder ab einem Alter von 3 Jahren in dieser Indikation einsetzbar.
Quelle:
Pressemitteilung der FDA vom 29. August 2012
Quelle:
Pressemitteilung der FDA vom 29. August 2012
Abonnieren
Posts (Atom)

 Posts


