
Die Food and Drug Administration (FDA) hat Nivolumab (Opdivo, BMS) beschleunigt als Durchbruch-Therapie für die Behandlung von Patienten mit nicht resektablem oder metastasiertem, refraktären Melanom zugelassen. Es soll bei Patienten eingesetzt werden, die zuvor mit Ipilimumab oder einem BRAF-Hemmer behandelt wurden, wenn deren Tumor BRAF-V600 exprimiert.
Nivolumab ist ein monoklonaler Antikörper, der das PD1-Protein hemmt. PD1 (Programmed Death) ist ein Rezeptor, der auf aktivierten T-Zellen exprimiert wird. Er wird auch als „Key immunocheckpoint“ bezeichnet, weil ihm eine Schlüsselstellung bei Immunreaktionen zukommt. Der PD1-Rezeptor wird durch die PD1-Liganden PD-L1 und PD-L2 aktiviert, die von Tumor- und von Stromazellen gebildet werden. Binden die Liganden an den Rezeptor, wird im Sinne einer Immunsuppression die antitumorale Immunantwort verringert. Bei Blockade des PD1-Rezeptors wird die T-Zell-Aktivität im Bereich des Tumors verstärkt und damit die Immunreaktion gegen die Tumorzellen aktiviert.
Nivolumab war der weltweit erste zugelassene PD1-Hemmer. Er wurde im Juli 2014 in Japan für die Behandlung von Patienten mit nicht resezierbarem Melanom zugelassen. Pembrolizumab hat die FDA Anfang September 2014 für Melanompatienten beschleunigt zugelassen.
Quelle
Pressemitteilung der FDA vom 22. Dezember 2014
Dienstag, 30. Dezember 2014


Peramivir von der FDA zugelassen
Die Food and Drug Administration (FDA) hat Peramivir (Rapivab, BioCryst Pharmaceuticals) für die Behandlung der Influenza bei Erwachsenen zugelassen.
Peramivir ist wie Oseltamivir (Tamiflu) und Zanamivir (Relenza) ein Neuraminidase-Hemmer, der jedoch einmalig intravenös appliziert wird. Er kann bei Patienten ab 18 Jahren mit akuter unkomplizierter Influenza eingesetzt werden, deren Symptome noch nicht länger als zwei Tage anhalten.
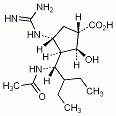
Die Wirksamkeit wurde in einer randomisierten Studie mit Influenza-Patienten untersucht, die Plazebo oder 300 mg oder 600 mg Peramivir erhielten. Mit 600 mg Peramivir besserten sich die Influenza-Symptome im Mittel 21 Stunden früher als in der Plazebo-Gruppe. Die Körpertemperatur normalisierte sich im Mittel um 12 Stunden früher. Diese Befunde konnten in weiteren Studie bestätigt werden.
Bei Patienten mit schwerer Influenza, die eine Hospitalisierung erfordert, war Peramivir nicht wirksam.
Häufige Nebenwirkungen waren Durchfall, Selten aber schwerwiegend waren schwere Hautreaktionen wie Stevens-Johnson-Syndrom oder Erythema multiforme. Halluzinationen, Delirium oder ungewöhnliches Verhalten unter der Therapie mit Neuraminidase-Hemmern können durch die Influenza selbst hervorgerufen werden. Unklar ist, inwieweit Neuraminidase-Hemmer als auslösende Faktoren eine Rolle spielen.
Quelle:
Pressemitteilung der FDA vom 22. Dezember 2014
Peramivir ist wie Oseltamivir (Tamiflu) und Zanamivir (Relenza) ein Neuraminidase-Hemmer, der jedoch einmalig intravenös appliziert wird. Er kann bei Patienten ab 18 Jahren mit akuter unkomplizierter Influenza eingesetzt werden, deren Symptome noch nicht länger als zwei Tage anhalten.
Die Wirksamkeit wurde in einer randomisierten Studie mit Influenza-Patienten untersucht, die Plazebo oder 300 mg oder 600 mg Peramivir erhielten. Mit 600 mg Peramivir besserten sich die Influenza-Symptome im Mittel 21 Stunden früher als in der Plazebo-Gruppe. Die Körpertemperatur normalisierte sich im Mittel um 12 Stunden früher. Diese Befunde konnten in weiteren Studie bestätigt werden.
Bei Patienten mit schwerer Influenza, die eine Hospitalisierung erfordert, war Peramivir nicht wirksam.
Häufige Nebenwirkungen waren Durchfall, Selten aber schwerwiegend waren schwere Hautreaktionen wie Stevens-Johnson-Syndrom oder Erythema multiforme. Halluzinationen, Delirium oder ungewöhnliches Verhalten unter der Therapie mit Neuraminidase-Hemmern können durch die Influenza selbst hervorgerufen werden. Unklar ist, inwieweit Neuraminidase-Hemmer als auslösende Faktoren eine Rolle spielen.
Quelle:
Pressemitteilung der FDA vom 22. Dezember 2014
Montag, 29. Dezember 2014
Afamelanotid von der EU-Kommission zugelassen
Die EU-Kommission hat am 24. Dezember 2014 Afamelanotid (Scenesse, Clinuvel) zur Prävention der Phototoxizität bei Erwachsenen mit erythropoetischer Porphyrie (EPP) zugelassen.
Afamelatonid ist ein synthetisches Analogon von alpha-Melanozyten-stimulierendem Hormon, das als Melanocortin-1-Rezeptoragonist wirkt und so die Melanogenese stimuliert. Dies führt zu einer verstärkten Pigmentierung der Haut.
Afamelanotid verringert die Lichtempfindlichkeit, was es den EPP-Patienten ermöglicht, sich länger dem Tages- oder Sonnenlicht auszusetzen. Weil sie sich mehr im Freien aufhalten können, verbessert sich die Lebensqualität. Häufigste Nebenwirkungen sind Kopfschmerzen, Übelkeit, Nasopharyngitis, Migräne, Bauchschmerzen, Fatigue, Lethargie und Somnolenz. Als Teil der Zulassung muss ein Pharmakovigilanzprogramm implementiert werden.
Quelle:
Mitteilung der EU-Kommission
Afamelatonid ist ein synthetisches Analogon von alpha-Melanozyten-stimulierendem Hormon, das als Melanocortin-1-Rezeptoragonist wirkt und so die Melanogenese stimuliert. Dies führt zu einer verstärkten Pigmentierung der Haut.
Afamelanotid verringert die Lichtempfindlichkeit, was es den EPP-Patienten ermöglicht, sich länger dem Tages- oder Sonnenlicht auszusetzen. Weil sie sich mehr im Freien aufhalten können, verbessert sich die Lebensqualität. Häufigste Nebenwirkungen sind Kopfschmerzen, Übelkeit, Nasopharyngitis, Migräne, Bauchschmerzen, Fatigue, Lethargie und Somnolenz. Als Teil der Zulassung muss ein Pharmakovigilanzprogramm implementiert werden.
Quelle:
Mitteilung der EU-Kommission
Dienstag, 23. Dezember 2014
Amtliche ATC-Klassifikation mit DDD für 2015 veröffentlicht
Ab sofort bietet das DIMDI die 12. aktualisierte amtliche Fassung der Anatomisch-Therapeutisch-Chemischen Klassifikation (ATC-Klassifikation) inklusive definierter Tagesdosen (DDD) zum kostenfreien Download an: ATC/DDD-Klassifikation 2015 im Downloadcenter
Sie tritt am 1. Januar 2015 in Kraft.
Grundlage für die amtliche Fassung ist die internationale ATC/DDD-Klassifikation der WHO. Diese wird ebenfalls einmal jährlich aktualisiert. Um dem deutschen Arzneimittelmarkt gerecht zu werden, wird sie jährlich an die Besonderheiten der Versorgungssituation in Deutschland angepasst. Dazu dient ein transparentes, regelgebundenes Verfahren. Das DIMDI gibt die ATC-Klassifikation im Auftrag des Bundesministeriums für Gesundheit heraus.
Die Klassifikation erlaubt es, Tagestherapiekosten von Arzneimitteln anzugeben und zu vergleichen. Das ermöglichen die DDD-Angaben, die einzelnen Wirkstoffen zugeordnet werden. Gesetzliche Grundlage hierfür bildet § 73 Abs. 8 Satz 5 im Fünften Buch Sozialgesetzbuch (SGB V). Die DDD-Angaben beruhen auf der angenommenen mittleren täglichen Erhaltungsdosis für die Hauptindikation eines Wirkstoffes bei Erwachsenen. Sie entsprechen daher nicht zwangsweise der im Einzelfall angewendeten Dosierung eines Arzneimittels. Gleiches gilt für die auf dieser Basis errechneten Tagestherapiekosten.
Quelle:
Pressemitteilung des DIMDI vom 23. Dezember 2014
Sie tritt am 1. Januar 2015 in Kraft.
Grundlage für die amtliche Fassung ist die internationale ATC/DDD-Klassifikation der WHO. Diese wird ebenfalls einmal jährlich aktualisiert. Um dem deutschen Arzneimittelmarkt gerecht zu werden, wird sie jährlich an die Besonderheiten der Versorgungssituation in Deutschland angepasst. Dazu dient ein transparentes, regelgebundenes Verfahren. Das DIMDI gibt die ATC-Klassifikation im Auftrag des Bundesministeriums für Gesundheit heraus.
Die Klassifikation erlaubt es, Tagestherapiekosten von Arzneimitteln anzugeben und zu vergleichen. Das ermöglichen die DDD-Angaben, die einzelnen Wirkstoffen zugeordnet werden. Gesetzliche Grundlage hierfür bildet § 73 Abs. 8 Satz 5 im Fünften Buch Sozialgesetzbuch (SGB V). Die DDD-Angaben beruhen auf der angenommenen mittleren täglichen Erhaltungsdosis für die Hauptindikation eines Wirkstoffes bei Erwachsenen. Sie entsprechen daher nicht zwangsweise der im Einzelfall angewendeten Dosierung eines Arzneimittels. Gleiches gilt für die auf dieser Basis errechneten Tagestherapiekosten.
Quelle:
Pressemitteilung des DIMDI vom 23. Dezember 2014
Sonntag, 21. Dezember 2014
Ceftolozan/Tazobactam von der FDA zugelassen
Die Food and Drug Administration (FDA) hat Ceftolozan/Tazobactam (Zerbaxa, Cubist) zur parenteralen Behandlung von Erwachsenen mit komplizierten intraabdominalen Infektionen in Kombination mit Metronidazol und komplizierten Harnwegsinfektionen als Qualified Infectious Disease Product (QIDP) beschleunigt zugelassen. Damit hat die FDA im Jahr 2014 vier neue Antibiotika zugelassen.

Das Cephalosporin Ceftolozan zeichnet sich durch eine hohe Wirksamkeit gegen gramnegative Bakterien wie Pseudomonas aeruginosa aus. Tazobactam ist ein seit vielen Jahren in der Therapie bewährter Beta-Lactamase-Hemmer, der den Abbau des Beta-Lactam-Antibiotikums Ceftolozan
durch Beta-Lactamasen verhindert.
Die Wirksamkeit und Verträglichkeit bei komplizierten intraabdominalen wurde in Kombination mit Metronidazol im Vergleich zu Meropenem bei 979 Patienten untersucht. Beide Antibiotika erwiesen sich als vergleichbar wirksam.
Wirksamkeit und Verträglichkeit bei komplizierten Harnwegsinfektionen wurden im Vergleich zu Levofloxacin in einer Studie mit 1.068 Patienten belegt.
Ceftolozan wirkt bei Patienten mit Nierenfunktionsstörungen eingeschränkt. Häufigste Nebenwirkungen in den Studien waren Übelkeit, Durchfall, Kopfschmerzen und Fieber.
Quelle:
Pressemitteilung der FDA vom 19. Dezember 2014
Das Cephalosporin Ceftolozan zeichnet sich durch eine hohe Wirksamkeit gegen gramnegative Bakterien wie Pseudomonas aeruginosa aus. Tazobactam ist ein seit vielen Jahren in der Therapie bewährter Beta-Lactamase-Hemmer, der den Abbau des Beta-Lactam-Antibiotikums Ceftolozan
durch Beta-Lactamasen verhindert.
Die Wirksamkeit und Verträglichkeit bei komplizierten intraabdominalen wurde in Kombination mit Metronidazol im Vergleich zu Meropenem bei 979 Patienten untersucht. Beide Antibiotika erwiesen sich als vergleichbar wirksam.
Wirksamkeit und Verträglichkeit bei komplizierten Harnwegsinfektionen wurden im Vergleich zu Levofloxacin in einer Studie mit 1.068 Patienten belegt.
Ceftolozan wirkt bei Patienten mit Nierenfunktionsstörungen eingeschränkt. Häufigste Nebenwirkungen in den Studien waren Übelkeit, Durchfall, Kopfschmerzen und Fieber.
Quelle:
Pressemitteilung der FDA vom 19. Dezember 2014
Ombitasvir/Paritaprevir/Ritonavir mit Dasabuvir von der FDA zugelassen
Die Food and Drug Administration (FDA) hat Ombitasvir/Paritaprevir/Ritonavir in einer Packung mit Dasabuvir-Tabletten (Viekira Pak, Abbvie) zur Behandlung von Erwachsenen mit chronischer Hepatitis C zugelassen.
Die EMA hat im November 2014 die Zulassung der Dreierkombination empfohlen.
Ombitasvir ist ein Inhibitor des viralen NS5A-Protein, das für die Virusreplikation essenziell ist.
Paritaprevir ist ein Inhibitor der NS3/4A-Protease, die ebenfalls für die Virusreplikation essenziell ist.
Quelle:
Pressemitteilung der FDA vom 19. Dezember 2014
Die EMA hat im November 2014 die Zulassung der Dreierkombination empfohlen.
Ombitasvir ist ein Inhibitor des viralen NS5A-Protein, das für die Virusreplikation essenziell ist.
Paritaprevir ist ein Inhibitor der NS3/4A-Protease, die ebenfalls für die Virusreplikation essenziell ist.
Quelle:
Pressemitteilung der FDA vom 19. Dezember 2014
Freitag, 19. Dezember 2014
Finafloxacin von der FDA bei Otitis externa zugelassen
Die Food and Drug Administration (FDA) hat Finafloxacin (Xtoro, Alcon) als Ohrentropfen zur Behandlung einer Otitis externa ausgelöst durch Pseudomonas aeruginosa und Staphylococcus aureus zugelassen.

Finafloxacin ist ein Fluorchinolon, dessen Wirksamkeit und Verträglichkeit bei Otitis externa in zwei Studien mit 1234 Patienten untersucht wurden. Bei den 560 Patienten, deren Otitis durch Pseudomonas aeruginosa oder Staphylococcus aureus hervorgerufen worden war, konnte mit Finafloxacin in 70 % der Fälle, mit dem Plazebo in 37 % eine klinische Heilung erreicht werden. Bei Behandlung mit dem Fluorchinolon konnten die Erreger häufiger eliminiert und die Schmerzen rasch beseitigt werden. Häufigste Nebenwirkungen waren Juckreiz im Ohr und Übelkeit.
Quelle:
Pressemitteilung der FDA vom 17. Dezember 2014
Finafloxacin ist ein Fluorchinolon, dessen Wirksamkeit und Verträglichkeit bei Otitis externa in zwei Studien mit 1234 Patienten untersucht wurden. Bei den 560 Patienten, deren Otitis durch Pseudomonas aeruginosa oder Staphylococcus aureus hervorgerufen worden war, konnte mit Finafloxacin in 70 % der Fälle, mit dem Plazebo in 37 % eine klinische Heilung erreicht werden. Bei Behandlung mit dem Fluorchinolon konnten die Erreger häufiger eliminiert und die Schmerzen rasch beseitigt werden. Häufigste Nebenwirkungen waren Juckreiz im Ohr und Übelkeit.
Quelle:
Pressemitteilung der FDA vom 17. Dezember 2014
Lenalidomid, Insulin degludec, Bortezomib, Xiapex: EMA empfiehlt Zulassungserweiterung
Der Ausschuss für Humanarzneimittel (CHMP) der Europäischen Zulassungsbehörde (EMA) hat in seiner Sitzung vom Dezember 2014 empfohlen, die Zulassung von vier Substanzen zu erweitern.
Quelle:
Mitteilungen der EMA vom 19. Dezember 2014
- Lenalidomid (Revlimid) soll künftig auch zur kontinuierlichen Therapie von Erwachsenen mit bislang unbehandeltem multiplem Myelom eingesetzt werden, für die eine Transplantation nicht in Frage kommt.
- Bortezomib (Velcade) soll in Kombination mit Rituximab, Cyclophosphamid, Doxorubicin und Prednisone für die Therapie von Erwachsenen mit bisher unbehandeltem Mantel-Zell-Lymphom eingesetzt werden, für die eine hämatopoetische Stammzelltransplantation nicht in Frage kommt.
- Insulin degludec (Tresiba) soll künftig bei Heranwachsenden und Kindern ab einem Jahr zur Behandlung des Diabetes mellitus angewendet werden können.
- Collagenase Clostridium histolyticum (Xiapex) soll künftig zur Behandlung von erwachsenen Männern mit Induratio Penis Plastica eingesetzt werden können.
Quelle:
Mitteilungen der EMA vom 19. Dezember 2014
Dalbavancin von der EMA zur Zulassung empfohlen
Der Ausschuss für Humanarzneimittel (CHMP) der Europäischen Zulassungsbehörde (EMA) hat in seiner Sitzung vom Dezember 2014 empfohlen, Dalbavancin (Xydalba, Durata Therapeutics) zur Behandlung von Patienten mit akuten bakteriellen Haut- und Weichgewebeinfektionen zuzulassen.
Das lipopile Glykopeptid (Lipoglykopeptid) Dalbavancin ist ein semisynthetischer Abkömmling von Teicoplanin, der parenteral verabreicht werden muss. Dalbavancin wirkt gegen eine Vielzahl grampositiver Erreger inklusive MRSA und VRSA. Gegen gramnegative Bakterien ist Dalbavancin nahezu inaktiv. Es wird zu 93 % an Plasmaproteine gebunden, was zu seiner extrem langen Halbwertszeit von 150 bis 250 Stunden beiträgt.

Die Zulassung für Dalbavancin war schon einmal von Pfizer beantragt worden, der Zulassungsantrag wurde am im Jahr 2008 zurück gezogen. Inzwischen wurden weitere Studie mit dem Antibiotikum durchgeführt. Bei Patienten mit Haut- und Weichgewebeinfektionen erwies es sich als vergleichbar gut wirksam wie Vancomycin.
Häufigste unerwünschte Wirkungen waren Übelkeit, Kopfschmerzen und Durchfall. Unter Dalbavancin kam es zudem häufiger zu einem Anstieg der Leberenzymparameter als in der Vergleichsgruppe. Als Teil der Zulassung muss ein Pharmakovigilanzprogramm implementiert werden.
Dalbavancin wurde im Mai 2014 von der FDA zugelassen
Quelle:
Mitteilung der EMA vom 19. Dezember 2014
Das lipopile Glykopeptid (Lipoglykopeptid) Dalbavancin ist ein semisynthetischer Abkömmling von Teicoplanin, der parenteral verabreicht werden muss. Dalbavancin wirkt gegen eine Vielzahl grampositiver Erreger inklusive MRSA und VRSA. Gegen gramnegative Bakterien ist Dalbavancin nahezu inaktiv. Es wird zu 93 % an Plasmaproteine gebunden, was zu seiner extrem langen Halbwertszeit von 150 bis 250 Stunden beiträgt.
Die Zulassung für Dalbavancin war schon einmal von Pfizer beantragt worden, der Zulassungsantrag wurde am im Jahr 2008 zurück gezogen. Inzwischen wurden weitere Studie mit dem Antibiotikum durchgeführt. Bei Patienten mit Haut- und Weichgewebeinfektionen erwies es sich als vergleichbar gut wirksam wie Vancomycin.
Häufigste unerwünschte Wirkungen waren Übelkeit, Kopfschmerzen und Durchfall. Unter Dalbavancin kam es zudem häufiger zu einem Anstieg der Leberenzymparameter als in der Vergleichsgruppe. Als Teil der Zulassung muss ein Pharmakovigilanzprogramm implementiert werden.
Dalbavancin wurde im Mai 2014 von der FDA zugelassen
Mitteilung der EMA vom 19. Dezember 2014
Safinamid von der EMA zur Zulassung empfohlen
Der Ausschuss für Humanarzneimittel (CHMP) der Europäischen Zulassungsbehörde (EMA) hat in
seiner Sitzung vom Dezember 2014 empfohlen, Safinamid (Xadago, Zambon) für die Behandlung von erwachsenen Patienten mit idiopathischer Parkinson-Krankheit als Add-on-Therapie zu Levodopa oder in Kombination mit anderen Parkinsonmitteln zuzulassen, mit Fluktuationen im mittleren oder späten Stadium.

Safinamid ist ein hochselektiver und reversibler Hemmer der Monoaminooxidase B (MAO B), der zu einem Anstieg der extrazellulären Dopamin-Konzentration im Striatum führt. Es hemmt darüber hinaus spannungsabhängige Natriumkanäle und moduliert die stimulierte Freisetzung von Glutamat.
Vorteil ist die Verbesserung der On-Zeit bei Patienten mit motorischen Fluktuationen unter alleiniger oder kombinierter Levodopa-Therapie.
Häufigste Nebenwirkungen sind Dyskinesie, Somnolenz, Benommenheit, Kopfschmerzen, Schlafstörungen, Übelkeit und orthostatische Hypotonie.
Als Teil der Zulassung muss ein Pharmakovigilanzprogramm implementiert werden.
Quelle:
Mitteilung der EMA vom 19. Dezember 2014
seiner Sitzung vom Dezember 2014 empfohlen, Safinamid (Xadago, Zambon) für die Behandlung von erwachsenen Patienten mit idiopathischer Parkinson-Krankheit als Add-on-Therapie zu Levodopa oder in Kombination mit anderen Parkinsonmitteln zuzulassen, mit Fluktuationen im mittleren oder späten Stadium.
Safinamid ist ein hochselektiver und reversibler Hemmer der Monoaminooxidase B (MAO B), der zu einem Anstieg der extrazellulären Dopamin-Konzentration im Striatum führt. Es hemmt darüber hinaus spannungsabhängige Natriumkanäle und moduliert die stimulierte Freisetzung von Glutamat.
Vorteil ist die Verbesserung der On-Zeit bei Patienten mit motorischen Fluktuationen unter alleiniger oder kombinierter Levodopa-Therapie.
Häufigste Nebenwirkungen sind Dyskinesie, Somnolenz, Benommenheit, Kopfschmerzen, Schlafstörungen, Übelkeit und orthostatische Hypotonie.
Als Teil der Zulassung muss ein Pharmakovigilanzprogramm implementiert werden.
Quelle:
Mitteilung der EMA vom 19. Dezember 2014
Abonnieren
Posts (Atom)

 Posts


