Freitag, 9. Juni 2023
RSV-Vakzine von der EU-Kommission zugelassen
Ublituximab von der EU-Kommission zugelassen
Die EU-Kommission hat am 31.5.2023 Ublituximab (Briumvi, Propharma) zur Behandlung von erwachsenen Patienten mit schubförmiger Multipler Sklerose (RMS) mit aktiver Erkrankung, definiert durch klinischen Befund oder Bildgebung, zugelassen.
Ublituximab ist ein chimärer monoklonaler Antikörper, der mit Hilfe rekombinanter DNA-Technologie in einem Klon der Ratten-Myelom-Zelllinie YB2/0 hergestellt wird. Er ist selektiv gegen CD20-exprimierende Zellen gerichtet.
Die Behandlung mit Ublituximab führt bereits ab dem ersten Tag nach Behandlungsbeginn zu der erwarteten pharmakologischen Wirkung einer raschen Depletion von CD19+-Zellen im Blut. Die Depletion hielt während der gesamten Behandlungsphase an. Die B-Zellzahl wird anhand von CD19 ermittelt, da im Assay die Erkennung von CD20 in Gegenwart von Ublituximab beeinträchtigt wird.
Wirksamkeit und Sicherheit von Ublituximab wurden u.a. in zwei randomisierten, doppelblinden, mit aktivem Vergleich kontrollierten klinischen Studien mit Double-Dummy-Verfahren (ULTIMATE I und ULTIMATE II) und identischem Design beurteilt.
Quelle
Mirikizumab von der EU-Kommission zugelassen
Die EU-Kommission hat am 26.5.2023 Mirikizumab (Omvoh, Lilly) für die parenterale Behandlung von erwachsenen Patienten mit mittelschwerer bis schwerer aktiver Colitis ulcerosa zugelassen, die auf eine konventionelle Therapie oder eine Biologika-Behandlung unzureichend angesprochen haben, nicht mehr darauf ansprechen oder eine Unverträglichkeit zeigen.
Mirikizumab ist ein humanisierter monoklonaler Antikörper gegen Interleukin-23 (IL-23), der selektiv an die p19-Untereinheit des humanen IL-23-Zytokins bindet und dessen Wechselwirkung mit dem IL-23-Rezeptor hemmt.
In Phase-3-Studien zu Colitis ulcerosa wurden entzündliche Biomarker gemessen. Mirikizumab, das während der Induktionsphase alle 4 Wochen intravenös verabreicht wurde, reduzierte die Spiegel von fäkalem Calprotectin und C-reaktivem Protein von Studienbeginn bis Woche 12 signifikant. In der Erhaltungsphase, während der Mirikizumab alle 4 Wochen subkutan appliziert wurde, blieben über 40 Wochen die Spiegel von fäkalem Calprotectin und C-reaktivem Protein gleichermaßen signifikant reduziert.
Wirksamkeit und Sicherheit von Mirikizumab wurden bei erwachsenen Patienten mit mittelschwerer bis schwerer aktiver Colitis ulcerosa u.a. in zwei randomisierten, doppelblinden, placebokontrollierten, multizentrischen Studien untersucht.
Quelle
Info der EMA
Donnerstag, 11. Mai 2023
Pegunigalsidase alfa von der EU-Kommission zugelassen
Die EU-Kommission hat am 4. Mai 2023 Pegunigalsidase alfa (Elfabrio, Chiesi) für eine langfristige Enzymersatztherapie bei erwachsenen Patienten mit bestätigter Morbus Fabry Diagnose (Mangel an α-Galaktosidase) zugelassen.
Pegunigalsidase alfa ist ein kovalentes Konjugat von prh-alpha-GAL-A mit Macrogol (Polyethylenglycol - PEG). Pegunigalsidase alfa wird in Tabakzellen (Nicotiana tabacum BY-2-Zellen) mit rekombinanter DNA-Technologie hergestellt.
Pegunigalsidase alfa ist eine pegylierte rekombinante Form der menschlichen α-Galaktosidase A. Die Aminosäurensequenz der rekombinanten Form ähnelt der des natürlich vorkommenden menschlichen Enzyms.
Pegunigalsidase alfa ergänzt oder ersetzt α-Galaktosidase A, das Enzym, das die Hydrolyse der endständigen α-Galaktosylgruppen von Oligosacchariden und Polysacchariden im Lysosom katalysiert, wodurch die Anreicherung von Globotriaosylceramid (Gb3) und Globotriaosylsphingosin (Lyso-Gb3) verringert wird.
Quelle
Ivosidenib von der EU-Kommission zugelassen
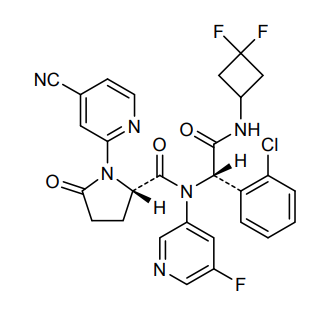
Die EU-Kommission hat am 4. Mai 2023 Ivosidenib als Orphan Drug in Kombination mit Azacitidin für die orale Behandlung erwachsener Patienten mit neu diagnostizierter akuter myeloischer Leukämie (AML) mit einer Isocitratdehydrogenase-1(IDH1)-R132-Mutation zugelassen, die für eine Standard-Induktionschemotherapie nicht in Frage kommen. In Monotherapie wird es angewendet zur Behandlung von erwachsenen Patienten mit lokal fortgeschrittenem oder metastasiertem Cholangiokarzinom mit einer IDH1-R132-Mutation, die zuvor bereits mit mindestens einer systemischen Therapie behandelt worden sind.
Ivosidenib hemmt das mutierte Enzym IDH1, das alpha-Ketoglutarat (α-KG) in 2-Hydroxyglutarat (2-HG) umwandelt. Hierdurch wird die zelluläre Differenzierung blockiert und die Tumorentstehung gefördert. Der Wirkungsmechanismus von Ivosidenib ist nicht vollständig geklärt, abgesehen von seiner Fähigkeit, 2-HG zu reduzieren und die zelluläre Differenzierung wiederherzustellen.
Quelle
Dienstag, 25. April 2023
Vadadustat von der EU-Kommission zugelassen
Die EU-Kommission hat am 24. April 2023 Vadadustat (Vafseo, Akebia) für die orale Behandlung von symptomatischer Anämie infolge chronischer Nierenerkrankung bei Erwachsenen, die eine chronische Erhaltungsdialyse erhalten, zugelassen.
Vadadustat ist ein Inhibitor der Hypoxie-induzierbaren-Faktor (HIF)-Prolylhydroxylase. Er führt zu einem Anstieg der zellulären Spiegel von Hypoxie-induzierbarem Faktor und regt dadurch die endogene Erythropoetin(EPO)-Bildung an. Hierdurch wird die Eisenmobilisation verstärkt und die Produktion von Erythrozyten erhöht, was in einem allmählichen Anstieg des Hb-Werts resultiert.
Wirksamkeit und Sicherheit von Vadadustat wurden bei einmal täglicher Anwendung in der Behandlung einer Anämie bei erwachsenen Dialyse-Patienten mit CKD im Vergleich zu Darbepoetin alfa in zwei globalen multizentrischen, randomisierten, aktiv kontrollierten, offenen klinischen Studien (INNO2VATE 1 und INNO2VATE 2) untersucht.
Quelle
Niraparib/Abirateronacetat-Kombination von der EU-Kommission zugelassen
Die EU-Kommission hat am 19. April 2023 die Kombination aus Niraparib und Abirateronacetat als Akeega (Janssen-Cilag) zusätzlich zu Prednison oder Prednisolon für die Behandlung von Männern mit Kastrations-resistentem Prostatakarzinom und BRCA-1/2-Mutationen zugelassen, bei denen eine Chemotherapie nicht indiziert ist.
Topisches Ruxolitinib von der EU-Kommission zugelassen
Die EU-Kommission hat am 19. April 2023 Ruxolitinib als Creme (Opzelura, Incyte) zur topischen Behandlung von nichtsegmentaler Vitiligo mit Beteiligung des Gesichts bei Erwachsenen und Jugendlichen im Alter ab 12 Jahren zugelassen.
Der JAK1/2-Hemmer Ruxolitinib ist seit 2012 zur oralen Behandlung von Patienten mit Myelofibrose, Polycythaemia vera und Graft-versus-Host-Erkrankung zugelassen. Nun steht es auch zur topischen Anwendung in Form einer Creme zur Verfügung.
Klinische Wirksamkeit und Sicherheit wurden in 2 Studien mit insgesamt 674 Patienten geprüft.
Quelle:
Samstag, 1. April 2023
Deucravacitinib von der EU-Kommission zugelassen
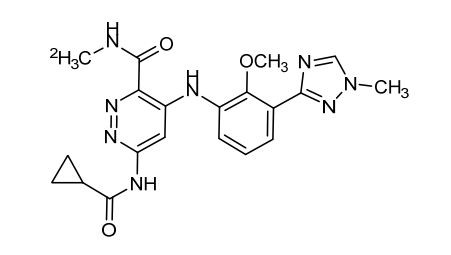
Die EU-Kommission hat am 24. März 2023 Deucravacitinib (Sotyktu, BMS) für die orale Behandlung erwachsener Patienten mit mittelschwerer bis schwerer Plaque-Psoriasis, die für eine systemische Therapie infrage kommen, zugelassen.
Montag, 27. März 2023
Cipaglucosidase alfa von der EU-Kommission zugelassen
Die EU-Kommission hat am 20. März 2023 Cipaglucosidase alfa (Pombiliti, Amicus Therapeutics) zur langfristigen Enzymersatztherapie in Kombination mit dem Enzymstabilisator Miglustat zur Behandlung von Erwachsenen mit Morbus Pompe (Mangel an saurer α-Glucosidase [GAA]) der späten Verlaufsform (late-onset Pompe disease, LOPD). zugelassen.
Cipaglucosidase alfa ist eine humane saure α-Glucosidase mit bis-phosphorylierten N-Glykanen (bis-M6P), die in Ovarialzellen des chinesischen Hamsters mits rekombinanter DNA-Technologie hergestellt wird.
Morbus Pompe wird durch einen Mangel an saurer alpha-Glucosidase (GAA) verursacht, die Glykogen im Lysosom zu Glukose abbaut. Cipaglucosidase alfa soll das fehlende oder beeinträchtigte körpereigene Enzym ersetzen.
Cipaglucosidase alfa wird durch Miglustat stabilisiert, wodurch der Verlust an Enzymaktivität im Blut während der Infusion dieses hydrolytischen glykogenspezifischen Enzyms minimiert wird, das mit bis-M6P-N-Glykanen für eine hochaffine kationenunabhängige Mannose-6-PhosphatRezeptorbindung (CI-MPR) angereichert ist. Nach der Bindung wird es in das Lysosom internalisiert, wo es proteolytische gespalten und einem N-Glykan-Trimming unterzogen wird. Beide Vorgänge sind erforderlich, um die reifste und aktivste Form des GAA-Enzyms zu erhalten.
Cipaglucosidase alfa übt dann enzymatische Aktivität bei der Spaltung von Glykogen aus, reduziert intramuskuläres Glykogen und vermindert Gewebeschäden.
Die empfohlene Dosis Cipaglucosidase alfa beträgt 20 mg/kg Körpergewicht jede zweite Woche. Die Infusion beginnt 1 Stunde nach der Einnahme der Miglustat-Kapseln. Kommt es bei der Infusion zu einer Verzögerung, darf der Beginn der Infusion nicht mehr als 3 Stunden nach der Einnahme von Miglustat liegen.